




 Domicile
 Des produits
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

Un carton peut indiquer 10 mg alors que la plaquette alvéolée à l'intérieur contient des comprimés de 20 mg, ou une bouteille peut porter la date de péremption du lot précédent. Les exigences en matière d'étiquetage pharmaceutique traitent à la fois des informations dont les patients ont besoin et des contrôles qui les relient au bon médicament.
Les règles d'étiquetage américaines et européennes diffèrent, mais les équipes de conditionnement font face au même défi : faire correspondre les maquettes approuvées, les composants et les données variables. Ce qui suit explique les règles de la FDA et de l'UE ainsi que la manière dont les contrôles et les machines GMP les appliquent.
Commencez par le conditionnement fini dans votre main. Il peut inclure un récipient immédiat (le flacon ou la plaquette en contact avec le médicament), un étui extérieur et une notice. Les informations requises dépendent du produit approuvé et du marché ; il n'existe pas de modèle mondial.
La plupart des étiquettes pharmaceutiques aident un utilisateur à répondre à trois questions : De quel médicament s'agit-il ? Comment doit-il être utilisé en toute sécurité ? Ce conditionnement peut-il être tracé ? Le tableau explique les champs courants, et non une liste universelle d'exigences légales.
|
Information |
Ce qu'elle indique au lecteur ou au fabricant |
Où elle peut apparaître |
|---|---|---|
|
Nom et dosage du produit |
Distingue un médicament ou un dosage d'un autre |
Flacon, plaquette alvéolée, étui |
|
Substance active, forme pharmaceutique et contenu |
Identifie la formulation et la présentation du conditionnement |
Généralement visible sur l'emballage extérieur ; selon le cas ailleurs |
|
Mode d'emploi, précautions et conservation |
Aide les utilisateurs à employer et à conserver le médicament correctement |
Étiquetage du conditionnement et/ou notice, selon le produit |
|
Numéro de lot |
Relie les conditionnements aux dossiers de fabrication et de qualité |
Niveaux de conditionnement appropriés |
|
Date de péremption |
Identifie la limite de péremption approuvée |
Niveaux de conditionnement appropriés |
|
Détails de l'entreprise ou de l'autorisation |
Identifie l'entité responsable |
Selon les exigences du marché |
|
Code-barres ou identifiant unique |
Permet l'identification ou la traçabilité si nécessaire |
L'emplacement et le format dépendent de la règle |
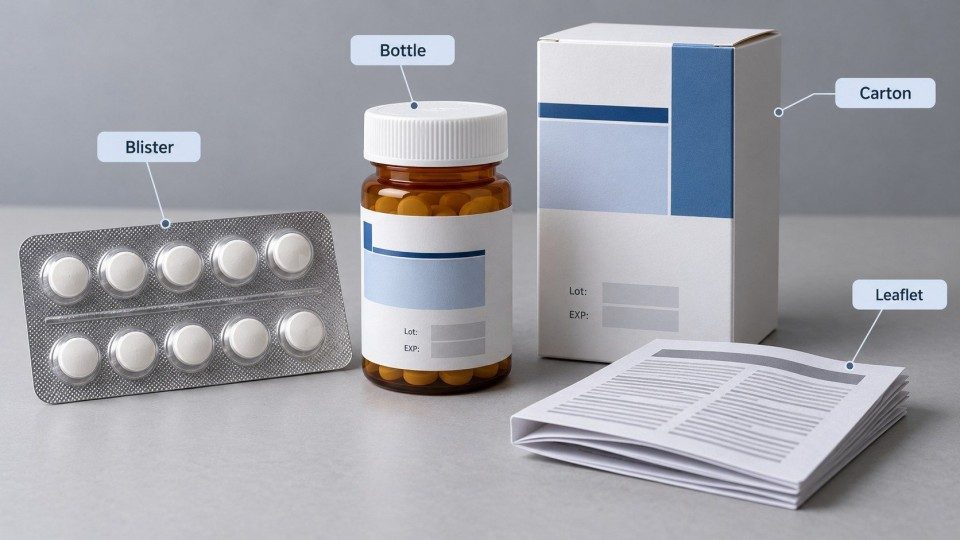
Un numéro de lot et un numéro de série ne sont pas identiques. Tous les étuis d'un lot de production peuvent partager son numéro de lot, tandis que chaque étui peut recevoir un numéro de série différent dans le cadre d'un système de sérialisation applicable. Un code-barres lisible peut tout de même être imprimé sur le mauvais produit.
Pour les définitions des codes, consultez notre guide des codes d'étiquettes de médicaments. Nous nous concentrons ici sur les exigences réglementaires et le contrôle du conditionnement.
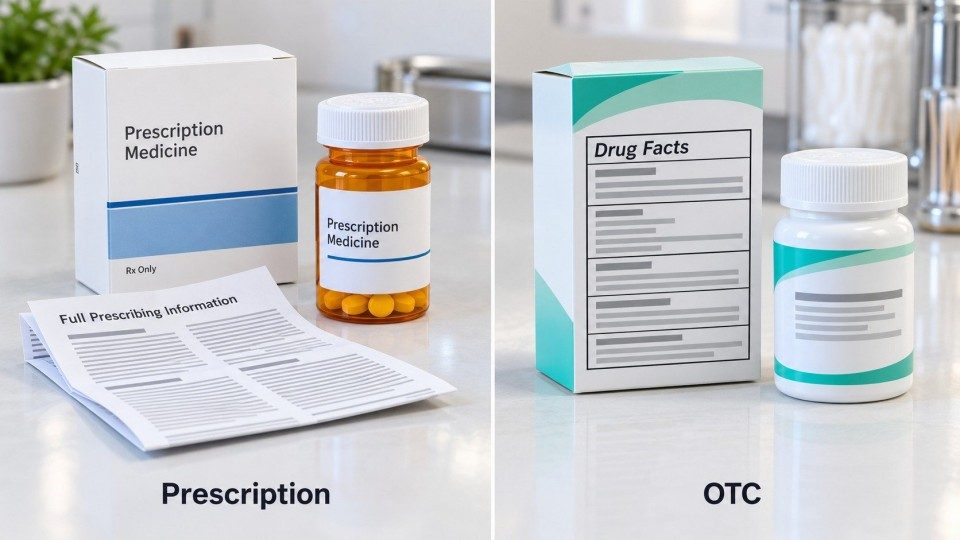
Pour les médicaments vendus aux États-Unis, la première distinction s'établit entre les médicaments sur ordonnance et les médicaments en vente libre (OTC). Ils utilisent des formats d'étiquetage différents. Le titre 21 du CFR, partie 201, régit l'étiquetage des médicaments ; la partie 211 traite des contrôles contre les erreurs de conditionnement. Commencez toujours par l'étiquetage approuvé du produit ou par l'étiquetage applicable par ailleurs.
Les médicaments sur ordonnance nécessitent des informations sur les utilisations, la posologie, les contre-indications, les mises en garde et les effets indésirables. Pour les produits relevant de leur champ d'application, les articles 21 CFR 201.56 et 201.57 définissent le contenu et le format de ces informations de prescription, y compris les sections Points clés (Highlights) et Informations de prescription complètes (Full Prescribing Information).
L'intégralité du document de prescription ne figure pas sur l'étiquette d'un flacon. L'emballage physique a ses propres exigences ; les équipes gèrent séparément les étiquettes des récipients, les étuis et les documents d'information de prescription.
Imaginez un fabricant fournissant le même comprimé aux dosages de 10 mg et de 20 mg. Les étuis peuvent se ressembler, et les deux formats de plaquettes peuvent s'adapter à une même étuyeuse. Avant de lancer la production de la commande à 10 mg, l'équipe doit confirmer que la feuille d'aluminium de la plaquette imprimée, l'étui et la notice appartiennent tous à la présentation à 10 mg. Un étui de 10 mg parfaitement imprimé contenant une plaquette de 20 mg reste un mauvais conditionnement. Les vérifications de l'imprimante à elles seules ne suffiront pas à détecter cette erreur.
La plupart des médicaments en vente libre aux États-Unis utilisent un tableau normalisé des caractéristiques du médicament. Le règlement 21 CFR 201.66 établit ses sections normalisées, comprenant Ingrédient actif, Objectif, Utilisations, Mises en garde, Mode d'emploi, Autres informations et Ingrédients inactifs, sous réserve des règles et exceptions applicables.
Considérez deux cartons de médicaments contre le rhume portant une image de marque presque identique, mais des principes actifs ou des instructions différents. Les anciens graphiques peuvent comporter le bon numéro de lot mais le mauvais avertissement. Le contrôle de l'emballage doit donc identifier la version approuvée de l'encadré Drug Facts, et ne pas se contenter de confirmer qu'une étiquette a été apposée. N'appliquez pas le modèle OTC aux médicaments sur ordonnance.
Les règles relatives aux codes-barres sont distinctes. Le 21 CFR 201.25 s'applique à des médicaments sur ordonnance spécifiques, à des produits biologiques et à certains médicaments en vente libre destinés à l'usage hospitalier, sous réserve d'exclusions et d'exemptions. Pour les produits concernés, la règle exige généralement un code-barres linéaire contenant le code national de produit (NDC) approprié.
La loi sur la sécurité de la chaîne d'approvisionnement des médicaments (Drug Supply Chain Security Act - DSCSA) traite de l'identification et de la traçabilité des produits sérialisés pour les emballages de médicaments sur ordonnance concernés et les caisses homogènes. Elle diffère du codage à barres de la partie 201. Spécifiez les données, le format et le point de vérification requis pour chaque codeur ; sinon, un scanner peut transmettre le mauvais code.
Les règles de l'UE distinguent le conditionnement extérieur, le conditionnement primaire et la notice. La directive 2001/83/CE, en particulier ses articles 54 à 63, décrit les mentions clés, la présentation et les règles linguistiques. Les modèles QRD de l'EMA aident à structurer le texte approuvé mais ne remplacent pas la législation.
En vertu de l'article 54, le conditionnement extérieur — ou le conditionnement primaire lorsqu'il n'existe pas de conditionnement extérieur — doit afficher des mentions spécifiques. Celles-ci incluent l'identité du produit, les informations pertinentes sur la composition et l'administration, le contenu, les mises en garde applicables, la date de péremption, le numéro de lot et les détails de l'autorisation. La maquette doit correspondre au produit et au marché autorisés.
L'article 55 traite ensuite du conditionnement primaire. Les cartons offrent plus d'espace d'impression que le film pour blister, qui comporte également des caractéristiques de scellage et de découpe. Pour les blistters éligibles inclus dans un carton extérieur, l'article 55, paragraphe 2, autorise un ensemble réduit de mentions, comprenant le nom du médicament, le titulaire de l'autorisation de mise sur le marché, la date de péremption et le numéro de lot. Ne présumez pas que ce même ensemble réduit est suffisant pour un blister vendu sans le carton extérieur.
Maintenir des maquettes d'étui et d'opercule distinctes et liées. Pour un nouveau marché, vérifier si l'opercule, la notice et la langue doivent également changer.
La notice est un composant réglementé. Les articles 58 à 59 traitent de la nécessité d'une notice de conditionnement et de son contenu, sous réserve des conditions applicables ; les articles 56 et 56a traitent de la présentation et du braille, et l'article 63 traite des exigences linguistiques du marché et des exceptions.
Sur une ligne de cartonnage desservant plusieurs marchés de l'UE, deux notices peuvent être pliées exactement à la même taille. Un capteur de présence confirme l'insertion, mais pas nécessairement s'il s'agit d'allemand ou de français. Les contrôles d'identité et la délivrance de matériel contrôlé répondent à ce risque. Le modèle annoté QRD actuel de l'EMA pour l'humain, version 10.4, constitue une référence utile lors de la préparation de cette maquette.
Tous les médicaments vendus dans l'UE ne nécessitent pas de sérialisation. L'article 54a et le règlement délégué (UE) 2016/161 de la Commission établissent les exigences en matière de caractéristiques de sécurité pour les médicaments relevant de leur champ d'application, avec des inclusions, des exclusions et des exceptions définies. Les emballages concernés nécessitent généralement un identifiant unique et un dispositif anti-effraction.
L'identifiant unique comprend un code produit, un numéro de série, un numéro de lot, une date de péremption et un numéro national supplémentaire le cas échéant. Il utilise un code Data Matrix 2D, généralement sur l'étui extérieur lorsqu'il est présent.
La ligne doit recevoir les données de sérialisation, les imprimer sur le bon étui, vérifier le contenu et la qualité, et gérer les identifiants rejetés. L'article 6 du règlement 2016/161 traite de la qualité d'impression ; il ne doit pas être considéré comme une spécification générale pour chaque scanner ou médicament.
Les mêmes informations créent des risques différents sur le film de plaquette, les étiquettes de flacon et les étuis. La ligne doit contrôler les composants qui identifient chaque emballage.
Une machine d'emballage sous blister forme ou alimente des alvéoles, les remplit de comprimés ou de gélules et les scelle avec un matériau de operculage. Si le mauvais rouleau de film préimprimé est chargé, chaque plaquette scellée peut afficher un nom de produit ou un dosage erroné, même lorsque le processus de scellage est techniquement correct.
Avant le démarrage, vérifiez l'identité du film ; puis contrôlez le repérage et les données de lot/péremption sur les premières plaquettes acceptées et à des intervalles définis. L'inspection de présence de produit détecte les alvéoles vides ; elle ne vérifie pas à elle seule que le bon graphisme de film a été utilisé. Une encartonneuse en aval doit toujours faire correspondre le produit à l'étui.
Sur une ligne de comptage et d'embouteillage de comprimés ou de gélules, la séquence peut inclure le comptage, le remplissage, le bouchage, le scellage par induction, l'étiquetage et le codage. Faites correspondre la taille du flacon, le rouleau d'étiquettes et le travail de codage à la commande.
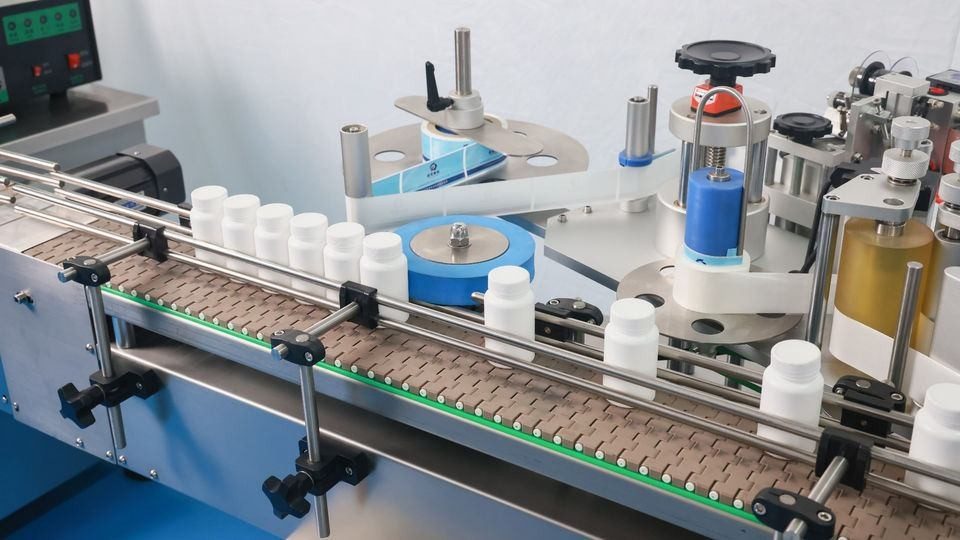
Une étiqueteuse pour flacons ronds peut appliquer une étiquette enveloppante ou partiellement enveloppante, mais un placement précis n'établit pas l'identité du produit. Des contrôles de flacon/référence, un lecteur d'étiquettes ou un système OCR/OCV en aval peuvent être appropriés selon le produit et l'équipement installé. Vérifiez comment les courbures, les soudures et les reflets affectent la lisibilité.
Une machine d'étayage pharmaceutique peut insérer des plaquettes ou des flacons, ajouter une notice et fermer l'étui. Des composants corrects peuvent tout de même appartenir à des commandes différentes. L'encartonneuse bénéficie donc de produits et de matériaux d'étui clairement identifiés, de contrôles fiables des notices, d'une vérification du lot/de la péremption et du rejet confirmé des emballages non conformes.
|
Point d'emballage |
Exemple de défaillance |
Contrôle qui y répond |
|---|---|---|
|
Changement de feuille de blister |
Feuille de 20 mg chargée pour un lot de 10 mg |
Confirmer le graphisme et le dosage de la feuille avant le scellage |
|
Étiquetage de flacons |
Étiquette d'une autre UGS appliquée sur des flacons remplis |
Faire correspondre les identités du flacon/produit et de l'étiquette |
|
Alimentation en notices |
Nombre correct de notices, mauvaise langue de marché |
Vérifier l'identité de la notice et pas seulement sa présence |
|
Étui sérialisé |
Le Data Matrix s'imprime mais ne peut pas être lu de manière fiable |
Vérifier les données encodées, la qualité d'impression et le rejet |
Il s'agit de mesures d'ingénierie, et non de fonctions de machine universellement obligatoires.
BPFle graphisme approuvé dans un processus de production contrôlé. Aux États-Unis, les articles 21 CFR 211.122 et 211.125 traitent des matériaux d'emballage et d'étiquetage ainsi que de leur délivrance ; les articles 211.130 et 211.134 traitent des contrôles de la ligne de conditionnement et des vérifications des produits finis. La partie I, chapitre 5 des BPF de l'UE traite de manière similaire des documents imprimés, du dégagement de la ligne, de la surimpression et du contrôle en cours de fabrication.
Revenons à l'exemple de 10 mg/20 mg. Le travail de 20 mg se termine et l'équipe prépare la machine pour la production de 10 mg. Un étui reste dans le magasin ; l'imprimante mémorise toujours le lot précédent ; un rouleau de feuille de rechange se trouve à côté de la ligne. N'importe lequel d'entre eux peut produire un conditionnement mal étiqueté.
Un dégagement de la ligne élimine les produits, étiquettes, étuis, feuilles, notices, échantillons de codes et dossiers inappropriés précédents de la zone de travail. L'équipe délivre et vérifie ensuite les composants approuvés de 10 mg, réinitialise la tâche d'impression, vérifie la nouvelle recette de ligne et documente le dégagement. Cela prévient les mélanges avant qu'ils n'atteignent l'inspection finale.
Suivre un ordre de conditionnement de la préparation à la libération :
Le rapprochement des étiquettes compare les étiquettes délivrées, utilisées et retournées ou comptabilisées d'une autre manière afin de révéler des pertes inexpliquées ou des mélanges. Le 21 CFR 211.125 prévoit une dérogation spécifique au rapprochement pour certains étiquetages par coupe ou par rouleau lorsque ses conditions requises d'examen à 100 % sont remplies ; cela ne supprime pas les autres obligations de contrôle des étiquettes.
Un système de vision est utile lorsque le défaut peut être détecté de manière fiable, par exemple une étiquette manquante, un code produit non concordant ou un Data Matrix défectueux. Il ne peut pas approuver les graphismes, dégager les anciens matériaux ni remplacer l'examen qualité. Les BPF n'exigent pas un agencement de caméras universel.
Le choix des équipements commence par les risques liés au conditionnement. Une machine d'étiquetage pharmaceutique place une étiquette sur le contenant ; un système de codage ajoute des informations variables ; un système d'inspection vérifie des caractéristiques définies ; et une éteteuse-cartonneuse rassemble les composants finaux. Le terme générique « machine d'étiquetage pharmaceutique » masque ces différences.
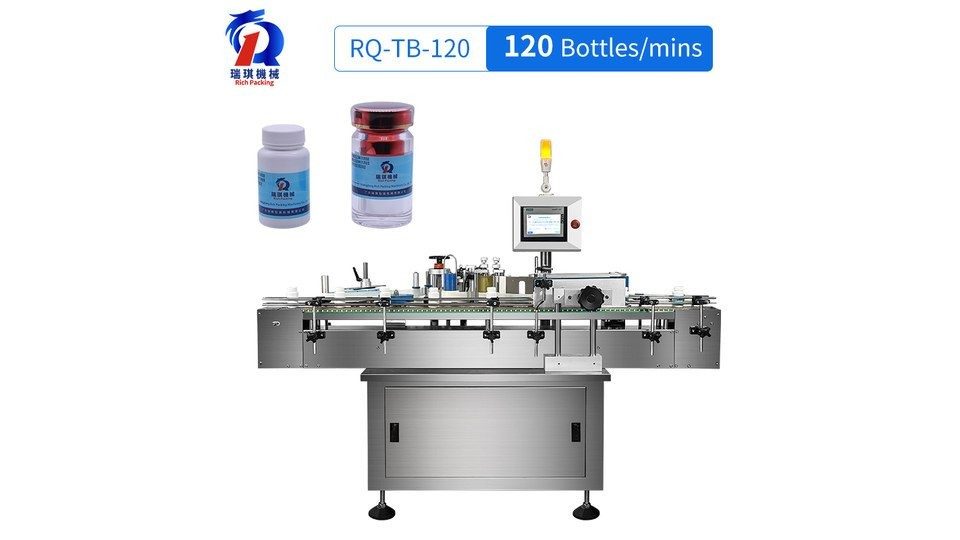
Une machine de codage de lots ou une machine d'impression d'étiquettes pharmaceutiques peut marquer des étiquettes préimprimées, des étuis en carton, des films ou des feuilles. Choisir parmi :
Le TIJ peut convenir à un carton tandis que le TTO convient à un film compatible. Aucune méthode n'est intrinsèquement « plus conforme aux BPF » ; testez le substrat réel, la vitesse et la qualité d'impression.
Un système d'inspection par visionpeut vérifier la présence d'étiquettes, l'identité du visuel, l'OCR/OCV du texte de lot ou le contenu d'un code-barres/Data Matrix. Un lecteur de code-barres basique vous indique s'il peut décoder un symbole ; un système de vérification de code-barres peut évaluer la qualité du code imprimé correspondant par rapport à une norme spécifiée. Tous deux dépendent de recettes d'inspection correctes.
Une alarme sans éjection confirmée peut laisser un mauvais carton dans la sortie acceptée. Dans un système intégré ligne d'encartonnage sous blister ou ligne de conditionnement de flacons pharmaceutiques, définissez l'emplacement de l'inspection, le suivi des rejets, la mise à l'écart des emballages défectueux et les enregistrements avant d'approuver la configuration.
Un cahier des charges utilisateur (URS) clair doit indiquer les produits, les marchés, les contrôles requis, les changements de format et les enregistrements de qualité. Rich Packing peut examiner les configurations possibles d'étiquetage, de codage, de conditionnement sous blister et de machine d'encartonnage automatique par rapport à ces exigences. Le fabricant pharmaceutique reste responsable de l'étiquetage approuvé et de la conformité.
Suivez chaque emballage, du graphisme approuvé jusqu'à l'acceptation ou au rejet. Maintenez le lien entre son identité, les données imprimées et les composants afin que les erreurs soient détectées avant la libération.
Ce sont des règles spécifiques au marché et au produit concernant ce que l'étiquetage des médicaments doit indiquer, où il apparaît, ainsi que la manière dont il est présenté et contrôlé. Les exigences peuvent s'appliquer aux flacons, aux plaquettes thermoformées (blisters), aux boîtes en carton, aux notices et aux informations de prescription.
Les mentions courantes comprennent le nom du médicament, le dosage, la forme pharmaceutique, le contenu de l'emballage, les avertissements, le numéro de lot et la date de péremption. Les éléments exacts requis dépendent du médicament, du marché et du niveau de conditionnement ; il n'existe pas de liste de champs universelle.
Les règles américaines pertinentes incluent le titre 21 du CFR (Code of Federal Regulations), partie 201, pour l'étiquetage des médicaments et la partie 211 pour les contrôles du conditionnement et de l'étiquetage. Les informations sur les médicaments sur ordonnance et le résumé des caractéristiques (OTC Drug Facts) possèdent des formats et des exigences différents.
La plupart des produits en vente libre aux États-Unis utilisent un panneau standardisé d'informations sur le médicament (Drug Facts) en vertu de la norme 21 CFR 201.66. Les médicaments sur ordonnance suivent un cadre d'information de prescription distinct ainsi que des exigences spécifiques au produit pour le contenant et l'étui.
La directive 2001/83/CE établit les mentions pour l'emballage extérieur et immédiat, ainsi que les exigences relatives à la notice, à la présentation et à la langue. L'article 55 prévoit des mentions limitées pour les plaquettes thermoformées admissibles et certains petits conditionnements primaires.
Pour un blister de l'UE inclus dans un emballage extérieur, l'article 55, paragraphe 2, définit les mentions minimales, incluant le nom du médicament, le titulaire de l'autorisation de mise sur le marché, la date de péremption et le numéro de lot. D'autres configurations d'emballage nécessitent leur propre évaluation.
Non. Les exigences de l'UE relatives aux identifiants uniques et les identifiants DSCSA américains ont des portées de produits et des exceptions définies. Ils sont distincts de la règle de la FDA concernant les codes-barres de la partie 201.
Les causes typiques comprennent les matériaux restants après un changement de format (changement d'outillage), les révisions graphiques incorrectes, les mauvaises langues de notices, la saisie erronée des données de lot ou de péremption, et les conditionnements rejetés qui retournent vers la production acceptée. Des contrôles efficaces ciblent chaque point de défaillance.
Il n'existe aucune règle universelle exigeant une caméra sur chaque ligne de conditionnement pharmaceutique. Les BPF exigent une inspection appropriée et la prévention des mélanges ; la vision automatisée est un moyen de contrôle possible.
Aucune machine à elle seule ne garantit la conformité. Les étiqueteuses, les codeurs, les lecteurs et les encartonneuses soutiennent le processus, mais un contenu approuvé et exact, la qualification, des opérateurs formés, des procédures documentées et un contrôle de la qualité demeurent essentiels.
1. US eCFR — 21 CFR Part 201: Étiquetage des médicaments et 21 CFR Part 211: BPF.
2. EUR-Lex — Directive 2001/83/EC.
3. EUR-Lex — Règlement délégué (UE) 2016/161 de la Commission.
4. EMA — Modèles d'information sur les produits à usage humain (QRD).
5. Commission européenne — Lignes directrices BPF d'EudraLex, volume 4.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
E-mail : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 Réseau IPv6 pris en charge