




 Domicile
 Des produits
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.

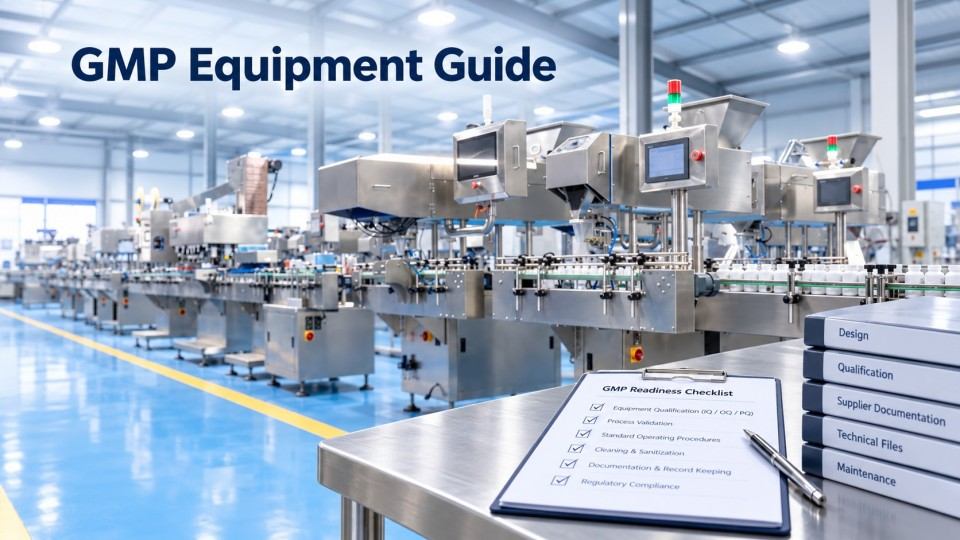
Exigences des BPF pour les équipements pharmaceutiquesConception de couverture d'équipement hygiénique, adaptéematériaux en contact avec le produit, nettoyabilité, maintenance et étalonnage, qualification des équipements telle que DQ, IQ, OQ et PQ le cas échéant,documentation de validationet les contrôles nécessaires pour assurer une production pharmaceutique constante. Selon l'équipement et le marché de destination, les acheteurs peuvent également exiger les rapports FAT/SAT, la documentation relative à la sécurité électrique et des machines, ainsi que les fonctions d'intégrité des données.Conformité CE, la documentation ATEX ou toute autre preuve de conformité spécifique au projet.
Les normes FDA CGMP, EU GMP et WHO GMP constituent des cadres réglementaires importants, mais aucun certificat GMP ne garantit à lui seul qu'une machine pharmaceutique soit adaptée à toutes les applications. Ce guide explique les points que les acheteurs doivent vérifier.équipement GMPLa FDA précise que la documentation que les fournisseurs doivent fournir et les points à convenir avant l'achat, les tests d'acceptation en usine (FAT), l'installation et la qualification. Elle confirme ne pas tenir de liste de documents approuvés.équipement de fabrication pharmaceutique, tandis que les directives de l'OMS et de l'UE en matière de BPF placent l'adéquation et la qualification des équipements dans le système de qualité pharmaceutique au sens large.
Les exigences BPF relatives aux équipements pharmaceutiques concernent la conception, le contrôle, la maintenance, la qualification et la documentation, et contribuent à garantir que les machines pharmaceutiquesou une machine d'emballage pharmaceutique est suutilisable pour son procédé pharmaceutique prévu et ne crée pas de risques inacceptables pour la qualité du produit.
En pratique, un équipement conforme aux BPF ne se juge pas sur un seul critère, comme sa construction en acier inoxydable. Les acheteurs doivent considérer l'intégralité du cycle de vie de l'équipement : depuis le cahier des charges (CDC) et la conception jusqu'au nettoyage, l'étalonnage, la qualification, l'exploitation, la maintenance et la documentation associée.
Les principaux domaines comprennent :
|
Exigences BPF |
Ce que cela signifie pour les équipements pharmaceutiques |
|
Conception d'équipements hygiéniques |
Les zones en contact avec le produit doivent être accessibles, nettoyables et conçues pour réduire les risques de contamination ou de rétention du produit. |
|
matériaux en contact avec le produit |
Les matériaux doivent être adaptés au produit, aux conditions de traitement et à la méthode de nettoyage. |
|
Nettoyage et entretien |
L'équipement doit permettre des procédures de nettoyage définies, l'inspection, la maintenance préventive et le remplacement sûr des pièces d'usure. |
|
Étalonnage et commandes |
Les instruments critiques et les fonctions de contrôle doivent être adaptés au processus et vérifiés ou étalonnés selon les besoins. |
|
Qualification des équipements |
Les activités URS, DQ, IQ, OQ et PQ doivent être définies en fonction de la criticité de l'équipement et de la portée du projet. |
|
MATIÈRES GRASSES ET SAT |
Les essais de réception en usine et sur site peuvent fournir une preuve documentée que les fonctions et spécifications convenues ont été vérifiées. |
|
Documentation de validation |
Les fournisseurs peuvent fournir les spécifications, les protocoles de test, les dossiers d'étalonnage, les dossiers de matériaux et le soutien IQ/OQ nécessaires à la qualification. |
|
Intégrité des données |
Lorsque l'équipement crée ou gère des enregistrements électroniques pertinents pour les BPF, le contrôle d'accès, les pistes d'audit et d'autres fonctions d'intégrité des données peuvent être requis. |
|
Conformité spécifique au marché |
La conformité CE, les exigences électriques, ATEX ou autres exigences de sécurité dépendent du marché de destination et de l'application. |
Pour les acheteurs, le point important est queConformité aux BPFCela se démontre par des preuves, et non par une simple affirmation commerciale. Un fournisseur peut concevoir un équipement répondant aux exigences pharmaceutiques et fournir des dossiers techniques, des documents FAT/SAT, des informations d'étalonnage et une assistance à la qualification, mais il incombe toujours au fabricant pharmaceutique de déterminer si la machine est adaptée à l'usage prévu au sein de son propre système qualité.
C’est aussi pourquoi différentes machines nécessitent différents niveaux d’attention.presse à comprimésoumachine de remplissage de capsulesprésente des préoccupations liées au contact direct avec le produit et au contrôle des poudres, tandis quemachine d'emballage sous blisteroumachine à encartonnerCela introduit différents risques liés aux matériaux d'emballage, à l'étiquetage, à l'inspection et à la traçabilité. L'approche BPF doit donc s'adapter au processus réel plutôt que d'appliquer aveuglément la même liste de contrôle à chaque machine.
La séquence d'évaluation pratique est la suivante :
Conception et matériaux →nettoyage et entretien→ qualification et validation → documentation fournisseur → conformité aux exigences du marché → vérification finale par l'acheteur
La section suivante commence par la machine elle-même : les exigences de base en matière d’équipements BPF concernant la conception, les matériaux, le nettoyage et la maintenance.
Un équipement conforme aux BPF (Bonnes Pratiques de Fabrication) doit avant tout être conçu en fonction du produit et du procédé. Les exigences BPF de la FDA (Food and Drug Administration) portent sur la conception, le nettoyage et la maintenance appropriés des équipements. Les surfaces en contact avec le produit ne doivent ni réagir avec les substances, ni s'y ajouter, ni les absorber de manière à nuire à la qualité du produit. La FDA précise également qu'elle n'a pas de préférence universelle quant aux matériaux de construction pour tous les équipements de production.
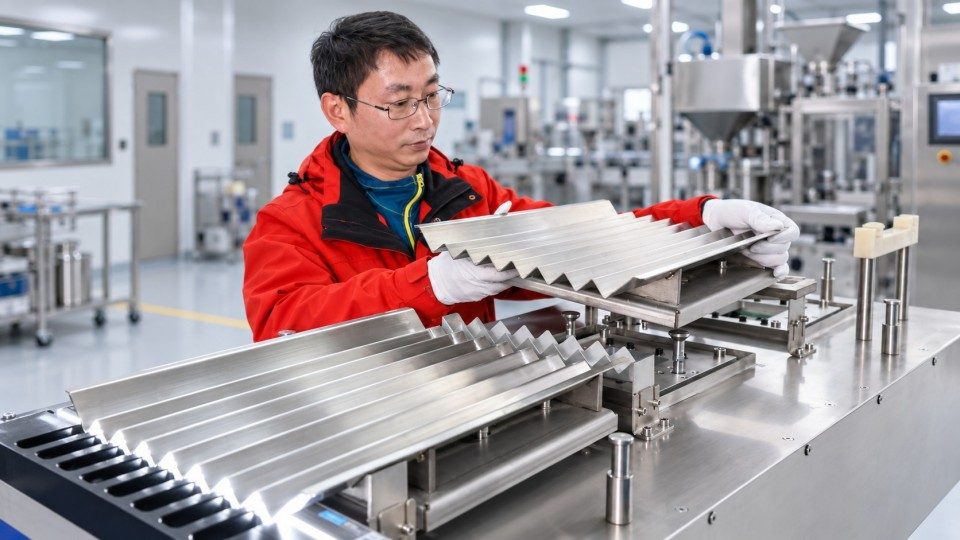 Conception d'équipement pharmaceutique conforme aux BPF montrant les pièces en contact avec le produit nettoyables
L'acier inoxydable est largement utilisésed dans les machines pharmaceutiques, particulairement autour des zones de contact avec le produit, mais l'inscription « acier inoxydable 316L » dans un cahier des charges ne suffit pas à établir la conformité aux BPF.
Les acheteurs doivent tenir compte de la compatibilité des matériaux, de la résistance à la corrosion, de l'état de surface, des soudures, des joints, des lubrifiants et de tout autre composant susceptible d'entrer en contact avec le produit. Les exigences relatives à la finition de surface ou les certificats de matériaux spécifiques doivent être définis uniquement lorsqu'ils sont pertinents pour le procédé concerné, et non considérés comme des exigences universelles pour toutes les machines pharmaceutiques.
La conception physique doit également réduire les zones d'accumulation potentielle de poudre, de granulés, de comprimés, de liquides ou de résidus de nettoyage. Les pièces en contact avec le produit nécessitant un nettoyage régulier doivent être accessibles et, le cas échéant, faciles à démonter et à remonter.
Les exigences de nettoyage doivent être adaptées à l'équipement et au risque de contamination. Par exemple, une machine de compression de comprimés manipulant des poudres présente des exigences de nettoyage différentes de celles d'une machine d'encartonnage secondaire. Le NEP (nettoyage en place), le nettoyage automatisé ou une conception spécifique de démontage peuvent s'avérer utiles, mais aucun ne doit être considéré comme obligatoire pour toutes les machines.
La FDA exige que le matériel soit nettoyé et entretenu à intervalles réguliers, conformément aux procédures écrites et aux registres établis. L'OMS considère également le nettoyage et l'entretien du matériel comme faisant partie intégrante du maintien de ce dernier en bon état de fonctionnement.
Les instruments de mesure critiques doivent également faire l'objet d'une stratégie d'étalonnage appropriée. Lors de l'acquisition, les acheteurs doivent donc vérifier non seulement les performances de la machine lors des tests d'acceptation en usine (FAT), mais aussi les modalités de nettoyage, d'inspection, d'étalonnage et de maintenance prévues pour les années de production.
qualification des équipements pharmaceutiquesElle fournit la preuve documentée que l'équipement a été conçu, installé et exploité conformément à sa destination. En pratique, la qualification des équipements dans l'industrie pharmaceutique suit généralement un cycle de vie plutôt que de commencer dès l'arrivée de la machine à l'usine.
L’annexe 15 des BPF de l’UE initie ce cycle de vie par le cahier des charges fonctionnel (URS). L’URS définit les performances attendues de l’équipement, tandis que la qualification de la conception (DQ) vérifie que la conception proposée répond à ces exigences.
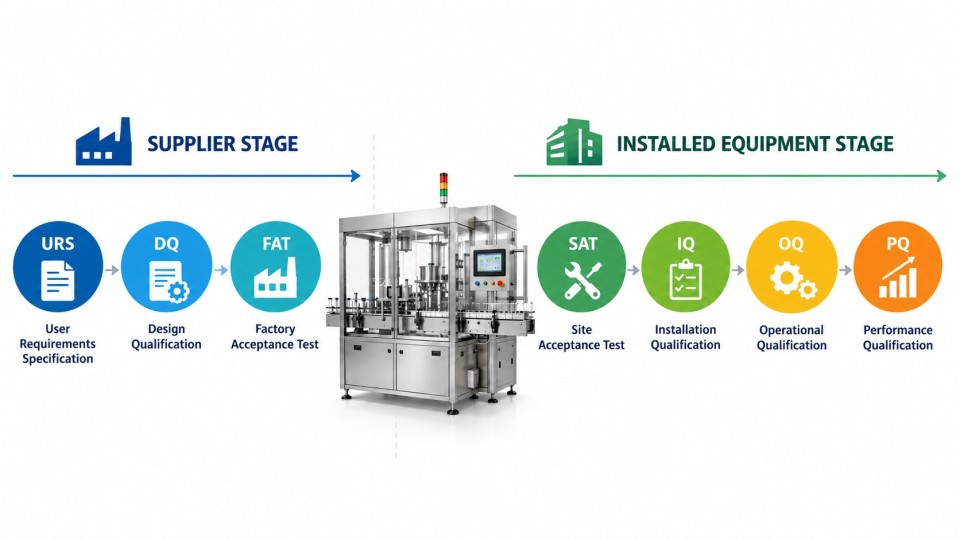 Cycle de vie de la qualification des équipements pharmaceutiques : de l’URS et de la DQ à la FAT, la SAT, l’IQ, l’OQ et la PQ
Un test de réception en usine (FAT) permet de vérifier, sur le site du fournisseur et avant expédition, les fonctions, spécifications, alarmes, commandes et la documentation convenues de la machine. Un test de réception sur site (SAT) peut ensuite confirmer les fonctions applicables après livraison.
MATIÈRES GRASSES ET SATLes qualifications d'installation (QI) et de fonctionnement (QF) ne sont pas simplement d'autres appellations pour les qualifications d'installation (QI) et de fonctionnement (QF). Toutefois, l'annexe 15 des BPF de l'UE autorise les revues de documentation appropriées et certains tests FAT pour appuyer une qualification ultérieure sans répétition inutile lorsque cela est justifié et que le transport ou l'installation n'a pas affecté la fonctionnalité testée.
La qualification d'installation (QI) confirme que le système installé est conforme aux plans, spécifications et exigences prédéfinis approuvés. L'annexe 15 identifie des aspects tels que les instructions du fournisseur, les exigences de maintenance, l'étalonnage des instruments et les matériaux de construction comme éléments pertinents à prendre en compte pour la QI.
La qualification opérationnelle (OQ) démontre que l'équipement installé fonctionne comme prévu sur des plages de fonctionnement définies, y compris des tests de défi ou de limite appropriés.
La qualification de performance (PQ) va plus loin en démontrant une performance efficace et reproductible dans des conditions représentatives du procédé prévu. La PQ étant fortement dépendante du produit, du procédé et du site de production, le fournisseur d'équipement peut l'accompagner, mais ne doit pas présenter un certificat de PQ générique comme preuve que le procédé de chaque client a déjà été validé.
Cette section résume volontairement la validation des équipements plutôt que de constituer un tutoriel complet sur les procédures IQ/OQ/PQ. Il est recommandé aux acheteurs de définir les responsabilités du fournisseur en matière de qualification avant de passer commande et d'utiliser une procédure de validation IQ/OQ/PQ dédiée pour la stratégie d'exécution détaillée.
Une documentation BPF rigoureuse permet de garantir la traçabilité de la conception, des essais et de la qualification des équipements. Les acheteurs doivent définir les documents fournisseurs requis dès le début – idéalement lors de l'analyse des exigences utilisateur (URS), de la demande de devis (RFQ) ou de la revue du bon de commande – plutôt que de réclamer les documents manquants après les tests d'acceptation en usine (FAT).
Un dossier de documentation pratique sur les équipements pharmaceutiques peut comprendre :
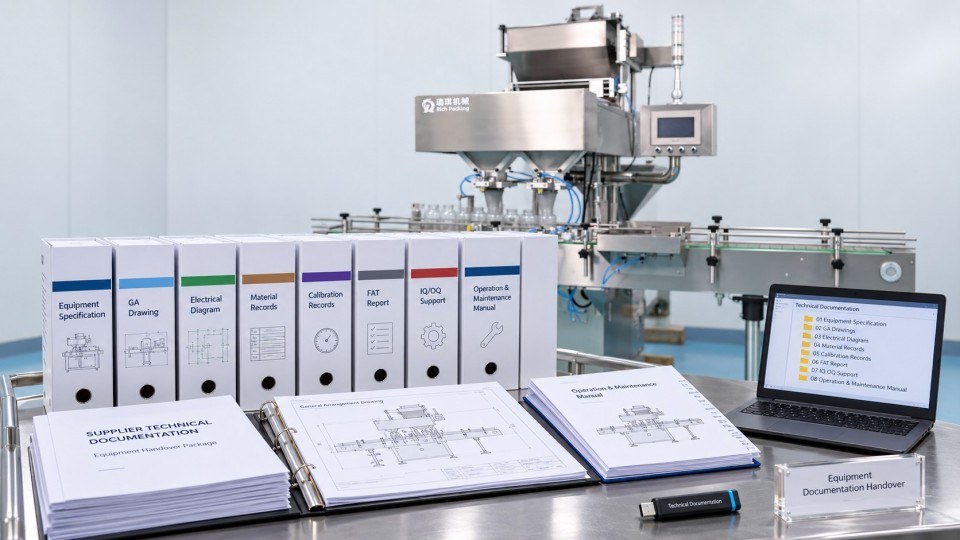 Dossier de documentation des équipements pharmaceutiques comprenant l'étalonnage FAT et les enregistrements IQ/OQ
|
Groupe de documents |
Livrables types des fournisseurs |
|
Documentation technique |
Spécifications techniques, plans d'ensemble/d'implantation, schémas électriques et pneumatiques, besoins en services publics, manuels d'utilisation et de maintenance |
|
Documentation des matériaux |
enregistrements, certificats ou informations sur les matériaux en contact avec le produit, le cas échéant. |
|
Documentation d'étalonnage |
Liste des instruments et certificats ou enregistrements d'étalonnage pour les instruments fournis concernés |
|
Documentation FAT/SAT |
Protocoles approuvés, résultats d'essais, rapports et écarts documentés |
|
Documentation de qualification |
Assistance DQ, protocoles ou modèles IQ/OQ, comptes rendus de tests et documentation IQ/OQ associée, lorsqu'ils sont inclus dans le contrat |
|
Documents de sécurité et de conformité |
Déclarations applicables, documentation relative aux risques et enregistrements de conformité spécifiques au marché |
Le contenu exact du dossier doit correspondre à la machine et au projet. Une simple machine de conditionnement secondaire ne nécessitera pas forcément la même documentation de validation qu'un système de production complexe doté de nombreux instruments critiques et de commandes informatisées.
Dans les projets de grande envergure, les acheteurs peuvent définir ces livrables par le biais des exigences documentaires du fournisseur (VDR). Les documents approuvés définitivement peuvent ensuite être compilés dans un dossier de documentation fournisseur ou un dossier de transfert (TOP) pour la livraison du matériel.
Une distinction est particulièrement importante : les documents des fournisseurs attestent de la qualification, mais ne remplacent pas automatiquement les procédures contrôlées ni le processus d’approbation internes du fabricant pharmaceutique. L’annexe 15 des BPF de l’UE stipule que les protocoles et la documentation de validation par des tiers doivent être examinés par le personnel compétent du site afin de vérifier leur adéquation et leur conformité aux procédures internes, et que les protocoles des fournisseurs peuvent exiger une documentation ou des tests supplémentaires.
C’est pourquoi la liste des documents doit être convenue avant l’achat. Si le projet nécessite des certificats de matériaux, des rapports d’étalonnage, des rapports FAT ou une documentation IQ/OQ spécifique, ces exigences doivent figurer dans le périmètre commercial et technique et ne pas être considérées comme une simple supposition.
Emballage richepeut fournir une documentation et un soutien à la qualification des équipements pharmaceutiques conformément au périmètre du projet convenu.
La conformité des équipements pharmaceutiques varie selon les marchés. Les BPF (Bonnes Pratiques de Fabrication) concernent la qualité de la fabrication pharmaceutique, tandis que la sécurité des machines, la conformité électrique, la protection contre les explosions et les exigences en matière d'enregistrement électronique relèvent de cadres réglementaires ou techniques distincts.
Aux États-Unis, la FDA n'« approuve » pas les machines de production individuelles. Il incombe à l'utilisateur de choisir un équipement capable de satisfaire aux exigences des BPF applicables. Si un système informatisé crée, modifie, conserve ou transmet des enregistrements électroniques requis par la réglementation de la FDA,21 CFR Partie 11peut devenir pertinent ; cela ne devrait pas être appliqué automatiquement à chaque IHM ou automate programmable simplement parce qu'il est installé sur un équipement pharmaceutique.
Pour les équipements mis sur le marché de l'UE, la conformité CE est distincte de la qualification BPF. À compter de septembre 2026, la Commission européenne précise que les machines mises sur le marché de l'UE avant le 20 janvier 2027 restent soumises à la directive Machines 2006/42/CE, tandis que le règlement (UE) 2023/1230 devient obligatoire à partir de cette date. Les acheteurs ayant des projets pour 2026-2027 doivent donc vérifier la législation applicable à la date de mise sur le marché.
La documentation ATEX est requise pour les équipements destinés à être utilisés en atmosphères potentiellement explosives. D'autres exigences relatives à l'électricité, à la pression, à la sécurité ou aux réglementations locales dépendent également de la machine, de son installation et de sa destination.
Un acheteur devrait donc se demander :
Quelles sont les exigences qui s'appliquent réellement à cette machine, à ce produit, à cette installation et à ce marché ?
Cette question est plus utile que de demander tous les certificats que l'on trouve dans d'autres projets pharmaceutiques.
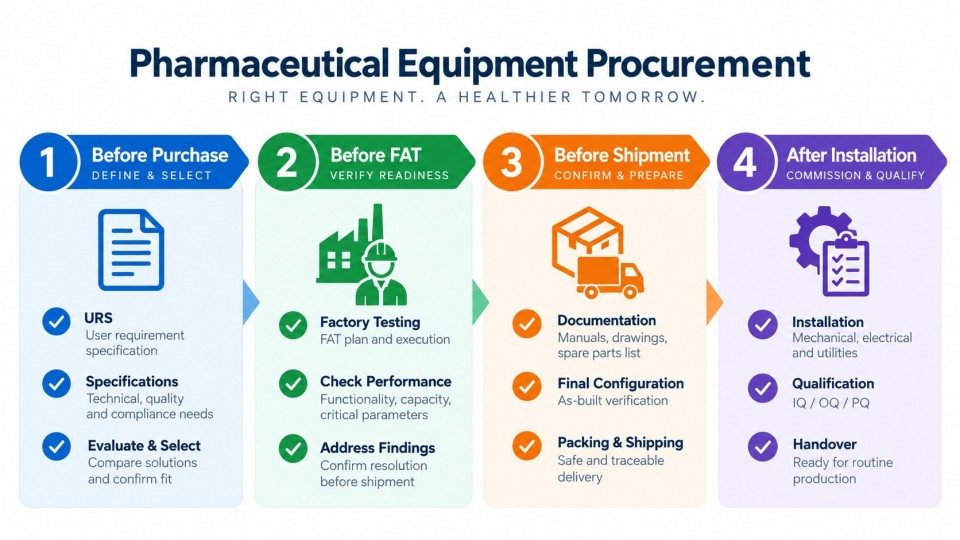
Liste de contrôle des équipements BPF couvrant les étapes d'achat, d'expédition et d'installation
Une liste de contrôle pratique des équipements BPF devrait suivre le cycle de vie de l'achat plutôt que d'attendre la livraison finale.
|
Étape du projet |
Ce que l'acheteur doit confirmer |
|
Avant l'achat |
Utilisation prévue, spécifications des utilisateurs, matériaux en contact avec le produit, concept de nettoyage, contrôles, normes applicables, champ d'application de la qualification et documents requis du fournisseur |
|
Avant la graisse |
Spécifications et dessins approuvés, protocole FAT, instruments critiques, état d'étalonnage, informations sur les matériaux, alarmes, fonctions de sécurité et état de la documentation |
|
Avant l'expédition |
Achèvement des tests d'acceptation en usine (FAT), clôture des écarts, manuels et plans définitifs, rapports d'étalonnage, certificats validés, documents de qualification et informations sur les pièces de rechange |
|
Après l'installation |
SAT le cas échéant, vérifications des utilités et de l'installation, documentation à jour, état de l'étalonnage et préparation pour IQ/OQ |
Les principaux problèmes d'approvisionnement proviennent souvent d'exigences non formalisées par écrit. Si un acheteur attend un certificat particulier, un test de validation en usine (FAT), un dossier matériel, une fonctionnalité logicielle ou un protocole IQ/OQ, ces exigences doivent être définies avant la finalisation de la commande.
Le même principe s'applique àlignes de production pharmaceutique complètesUne presse à comprimés, une machine à remplir les gélules,ligne de comptageUne machine de conditionnement sous blister et une encartonneuse peuvent être intégrées à un même projet, mais chaque machine présente des exigences différentes en matière de contact produit, de nettoyage, de contrôle et de qualification. La ligne doit donc être évaluée à la fois comme un ensemble d'équipements individuels et comme un système intégré où les interfaces peuvent influencer les performances.
Pour tout nouveau projet de production ou de conditionnement pharmaceutique, veuillez nous contacter.Emballage richepour discuter de la configuration des équipements, du périmètre des tests d'acceptation en usine (FAT) et des exigences en matière de documentation.
Les exigences des BPF pour les équipements pharmaceutiques ne peuvent se réduire à une construction en acier inoxydable ou à un simple « certificat BPF ». Un bon équipement BPF combine une conception adaptée, la facilité de nettoyage, la maintenabilité, des contrôles appropriés, la qualification de l'équipement et une documentation fiable.
Pour les acheteurs, la solution la plus efficace consiste à définir ces exigences dans le cahier des charges fonctionnel et les documents d'achat avant le début de la production. Cela simplifie considérablement les tests d'acceptation en usine (FAT), les qualifications d'installation et opérationnelles (IQ/OQ), le transfert des documents et la qualification finale du site, et réduit le risque de découvrir des preuves de conformité manquantes après l'expédition du matériel.
Ces exigences comprennent la conception appropriée des équipements, les matériaux en contact avec le produit, la nettoyabilité, la maintenance, l'étalonnage, les contrôles, la qualification et la documentation. Les exigences exactes dépendent de l'utilisation prévue de l'équipement, du procédé et du cadre réglementaire applicable.
Il n'existe pas de « certificat BPF » universel délivré par la FDA pour les machines de fabrication pharmaceutique individuelles. L'adéquation des équipements est évaluée en fonction de leur conception, de leur utilisation prévue, de leurs contrôles, de leur qualification et des preuves justificatives.
La qualification des équipements dans l'industrie pharmaceutique correspond au cycle de vie documenté permettant de démontrer que l'équipement est adapté à son usage prévu. Elle peut inclure les activités suivantes, selon le projet et les risques : spécifications des exigences utilisateur (URS), qualification de la conception (DQ), tests d'acceptation en usine (FAT/SAT), qualification d'installation (IQ), qualification opérationnelle (OQ) et qualification de performance (PQ).
Les documents requis comprennent généralement les spécifications, les plans, les manuels, les rapports FAT/SAT, les dossiers de matériaux et d'étalonnage applicables, ainsi que la documentation de qualification convenue. La liste des documents nécessaires doit être définie lors de la phase d'approvisionnement, car chaque projet a des exigences différentes.
Non. Les activités de qualification doivent être conformes à l’utilisation prévue, à la complexité de l’équipement, aux risques et à la stratégie de qualification du site. L’annexe 15 reconnaît explicitement que les étapes et les activités de qualification peuvent varier selon les circonstances propres à chaque projet.
Non. Le marquage CE atteste de la conformité à la législation européenne applicable aux produits, tandis que les BPF concernent les exigences de fabrication pharmaceutique et du système qualité. Une machine peut donc nécessiter une documentation de conformité européenne tout en ayant besoin d'une qualification pharmaceutique distincte sur le site de fabrication.
29+ years in pharmaceutical machinery, covering capsule filling, tablet pressing, blister packaging, tablet and capsule counting, cartoning, GMP production, and overseas machine service.
E-mail : manager@richpacking.cn
Building D, No. 226, Beishan Qiaotou Street, Haizhu District, Guangzhou City, Guangdong Province, China


 Réseau IPv6 pris en charge